RFdiffusion3 navrhuje bílkoviny po jednotlivých atomech místo po aminokyselinách
Laboratoř Davida Bakera popsala v Science model RFdiffusion3, který při návrhu bílkoviny pracuje s jednotlivými atomy místo s celými aminokyselinami. Zadat se tak dá rovnou geometrie aktivního centra. Enzymy, které z návrhu vzešly, rozložily v laboratoři jed paraoxon.
Časopis Science vydal 15. října práci Atomic functional site scaffolding in biopolymers with RFdiffusion3. Popisuje model, který navrhuje bílkoviny a nukleové kyseliny tak, že do výsledné molekuly umísťuje jednotlivé atomy. Prvním autorem je Jasper Butcher, posledním David Baker, který za návrh bílkovin dostal v roce 2024 Nobelovu cenu za chemii.
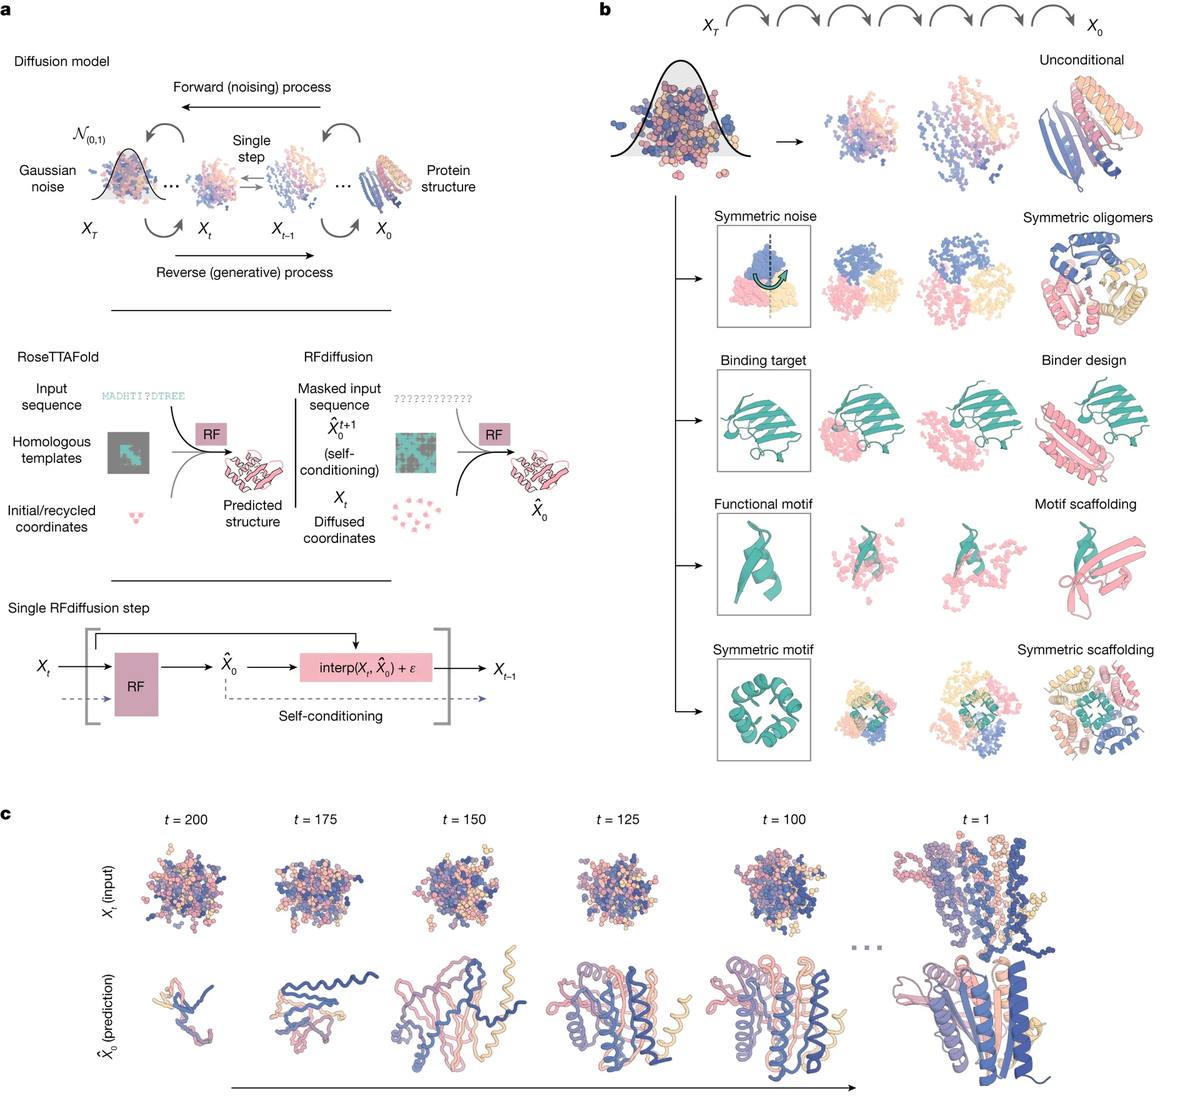
Difunduje se atom, ne aminokyselina
Difuzní model začíná náhodným šumem a krok po kroku z něj odstraňuje náhodnost, dokud nezbude struktura. U starších verzí RFdiffusionu byla jednotkou, se kterou se hýbalo, celá aminokyselina. RFdiffusion2 k ní uměl přidat pár atomů postranních řetězců, na kterých stojí katalýza, jenže difuze sama zůstala na úrovni aminokyselin. Další kontakty s ligandem tím pádem podle preprintu vznikat nemohly.
RFdiffusion3 pracuje s atomy. Každý zbytek má v modelu čtyři atomy kostry a deset atomů postranního řetězce, protože deset jich má tryptofan, největší z dvacítky běžných aminokyselin. Kratší postranní řetězce se doplní virtuálními atomy. Zadání tím přestává být popis tvaru a stává se z něj soupis souřadnic: tenhle atom má být donorem vodíkové vazby, tenhle kov leží tady.
Abstrakt vydané verze shrnuje, že model takovou sadu atomových podmínek splní rychleji a přesněji než dosavadní postupy, a to napříč úlohami od návrhu enzymu po návrh struktury RNA.
Síť je menší než u AlphaFoldu 3
Technický popis je v preprintu na bioRxivu, jehož druhá verze vyšla 19. listopadu 2025. Autoři v něm srovnávají svou architekturu s AlphaFoldem 3, ze kterého si vzali difuzní modul. Modul, který zpracovává vstupní podmínky, zkrátili ze 48 vrstev na dvě a vynechali trojúhelníkové operace, na kterých předchozí sítě stavěly. Výsledná síť má 168 milionů trénovaných parametrů proti zhruba 350 milionům u AlphaFoldu 3. Desetinové výpočetní náklady, které preprint uvádí, se ale vztahují k dosavadním návrhovým postupům, ne k AlphaFoldu; oborový web GEN to loni v prosinci upřesnil na desetinásobné zrychlení proti RFdiffusionu 2.
Jedno číslo z preprintu ukazuje, jak málo to zatím je. Když se modelu řekne, že určitý atom ligandu má být donorem nebo akceptorem vodíkové vazby, podíl návrhů, ve kterých ta vazba v modelu vznikne, stoupne z 26,67 na 32,67 procenta. Dalším trikem převzatým z obrázkových modelů se dostane na 36,67 procenta. Podmínku tedy nesplní 63 procent návrhů, a počítá se to v modelu, ne na vyrobené bílkovině.
Týž článek GEN citoval spoluautora Rohitha Krishnu, podle kterého má model potíže s molekulami, které v trénovacích datech nebyly, typicky s nekanonickými aminokyselinami.
Co enzymy dokázaly v laboratoři
Výpočetní srovnání samo o sobě neznamená funkční bílkovinu, takže tým dvě skupiny enzymů navrhl, nechal vyrobit a změřil. První byly fosfotriesterázy s aktivním centrem, ve kterém karbamylovaný lysin drží dva kovové ionty. Podle tiskové zprávy AAAS rozkládají paraoxon, jedovatý organofosfát. Druhou skupinou byly zinkové proteázy. Abstrakt práce je popisuje jako specifické pro transthyretin, bílkovinu, jejíž usazeniny stojí za transthyretinovou amyloidózou; tisková zpráva mluví úžeji o štěpení peptidu, který s tou nemocí souvisí.
Zajímavé je, jak se k tomu došlo. V obou případech tým vyrobil 96 návrhů a aktivní katalyzátory mezi nimi byly hned napoprvé, bez kola oprav. Kolik z těch 96 vzorků fungovalo, abstrakt neuvádí; samotný text práce je za placenou zdí.
Preprint z loňska přitom jmenoval jiné pokusy: bílkoviny vázající DNA a cysteinové hydrolázy. Jestli ty starší z práce vypadly, nebo k nim jen přibyly další, se ze samotných abstraktů poznat nedá. Změnil se i titulek, dřív „De novo Design of All-atom Biomolecular Interactions“.
Kód i váhy jsou venku
Model leží v repozitáři RosettaCommons/foundry a licence BSD se třemi klauzulemi se výslovně vztahuje i na váhy, ne jen na kód. Zveřejněný je i trénovací kód, takže si model může kdokoli doladit na vlastní sadu struktur.
Instalace přes pip ale dá starší verzi, než jakou má repozitář. Balíček rc-foundry má na PyPI dvanáct vydání, první z 3. prosince 2025 a zatím poslední 0.2.0 z 5. června 2026, zatímco poslední commit do složky s modelem je ze 14. října 2026, tedy ze dne před vydáním práce. Návod autorů i tak začíná příkazem pip install rc-foundry[rfd3] a stažením vah zvlášť.
Časy, o které se zrychlení opírá, naměřili autoři na kartách NVIDIA A6000. Přepočítat si je může každý, kdo takovou kartu má. Co z rychlých návrhů obstojí ve zkumavce, ukáže až to, kdo si model stáhne.